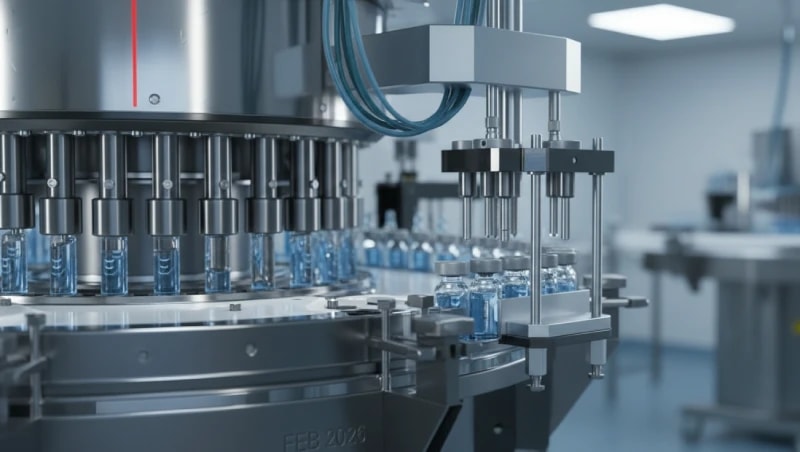
一次无菌失败就可能抹去多年的发展、数百万美元的投资以及监管机构的信任。在无菌注射剂中,没有“几乎正确”的空间。这一现实决定了每个灌装-完成 CDMO 如何进行生产线验证和鉴定。这个过程不是文书工作。它是患者安全和产品批准的支柱。
本博客详细介绍了无菌生产线的验证方式、监管机构的期望以及经验丰富的注射 CDMO 的时间和资源重点。
为什么无菌生产线验证是不可协商的
注射产品绕过人体的自然防御。任何污染都会直接进入患者体内。监管机构知道这一点,期望反映了这种风险。
对于灌装完成 CDMO,验证无菌生产线可以证明三件事:
• 设备按预期工作。
• 该过程是可重复的。
• 批次后的环境始终处于受控状态。
验证过程不是一个单一的里程碑。是一个促进业务持续供给的系统。
第 1 步:设施和设备准备就绪
在产品进入图片之前,无菌生产线本身必须合格。
这要从洁净室开始。绘制并测试了气流模式、压力级联和颗粒控制。即使很小的气流盲区也可能成为污染陷阱。
设备鉴定遵循结构化路径:
安装资格 (IQ)
验证生产线是否正确安装,并记录文档、实用程序和布局。
操作资质 (OQ)
挑战定义的操作范围。测试灌装速度、塞子位置、压接力和警报。
绩效资格 (PQ)
在常规条件下表现出一致的性能,通常使用介质填充而不是产品。
经验丰富的可注射 CMO 在这里投入了大量资金,因为薄弱的设备数据会在以后造成长期的监管延迟。
第 2 步:培养基填充和无菌过程模拟
培养基填充是无菌验证中最明显的部分。他们用生长培养基替换产品并模拟最坏的情况。
关键设计元素包括:
• 最大运行长度。
• 计划内和计划外干预。
• 生产线停工和重新启动。
• 班次更改。
每个操作员操作都是有意的。目标是对流程进行压力测试,而不是展示完美运行。
介质灌装中的反复成功建立了无菌流程可以在压力下保护真实产品的信心。
第 3 步:环境监测策略
无菌资格的成败取决于环境控制。
监测程序跟踪:
• 活的和非活的颗粒。
• 表面污染。
• 人员着装性能。
趋势比单一结果更重要。具有强大无菌保证的灌装 CMO 会密切观察数据模式,并在出现漂移时尽早采取行动。
监管机构希望有明确的警报和行动限制,并在发生偏差时进行记录在案的调查。
第 4 步:人员资格和培训
在无菌加工中,人员仍然是最高的污染风险。
操作员必须具备以下资格:
• 更衣程序。
• 无菌技术。
• 特定生产线干预措施。
重新资格认证是例行公事,而不是可选的。领先的注射 CDMO 将培训视为一个生命系统,在偏差、审核或流程变更后进行更新。
第 5 步:使用产品进行流程验证
一旦无菌生产线通过培养基证明了自身的性能,产品验证就开始了。
工艺验证通常包括:
• 三个连续的商业规模批次。
• 定义的关键工艺参数。
• 过程控制和验收标准。
填充重量准确性、容器封闭完整性和无菌结果一起评估。监管机构希望看到流程设计与实际性能之间的一致性。
来自现场的真实世界洞察
一家支持 III 期肿瘤产品的欧洲注射 CDMO 在验证过程中面临反复的瓶塞错位问题。该团队没有急于采取纠正措施,而是暂停了验证,重新绘制了塞碗附近的气流图,并调整了生产线速度。该修复将时间表延迟了数周,但避免了潜在的批准后召回。
该决定避免了多年的下游风险。
赞助商应该要求什么来完成 CDMO
不同提供商的无菌资格差异很大。申办者受益于直接提问:
• 重复媒体填充的频率如何?
• 如何定义最坏情况干预措施?
• 什么会触发重新验证?
• 环境数据随时间变化的趋势如何?
明确的答案标志着成熟度。模糊的信号预示着风险。
为什么验证策略长期重要
无菌生产线验证影响:
• 检验结果。
• 供应可靠性。
• 放大成功。
• 生命周期的变化。
稳健的方法可以减少审核期间的意外情况,并支持随着产品的发展更顺利地进行技术转让。
无菌验证定义卓越制造
无菌生产线验证不是清单。这是一门建立在经验、数据和受控执行基础上的学科。强填充完成 CDMO 将资格视为核心能力,而不是监管障碍。通过了解这一区别,申办者可以利用更明智的合作伙伴,在产品落入患者手中之前对其进行保护。
像 MAI CDMO Network 这样的平台可以帮助团队找到具有适当无菌专业知识、验证深度和运营成熟度的制造合作伙伴,以实现注射项目无法承受失败的情况。