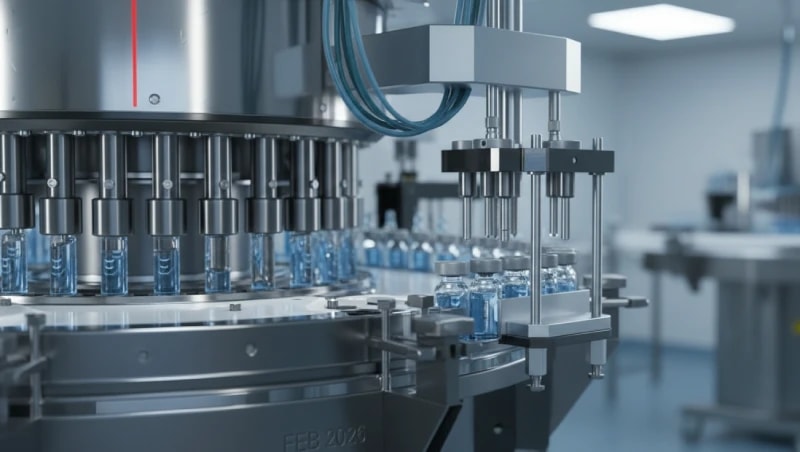
Ein einziger Sterilitätsfehler kann jahrelange Entwicklung, Millioneninvestitionen und das Vertrauen der Aufsichtsbehörden zunichte machen. Bei sterilen Injektionspräparaten gibt es keinen Platz für „fast richtig“. Diese Realität prägt die Art und Weise, wie jeder Fill-Finish-CDMO an die Linienvalidierung und -qualifizierung herangeht. Bei diesem Vorgang handelt es sich nicht um Papierkram. Es ist das Rückgrat der Patientensicherheit und Produktzulassung.
In diesem Blog erfahren Sie, wie sterile Linien validiert werden, was Aufsichtsbehörden erwarten und worauf erfahrene CDMOs für injizierbare Medikamente ihre Zeit und Ressourcen konzentrieren.
Warum die Validierung steriler Leitungen nicht verhandelbar ist
Injizierbare Produkte umgehen die natürlichen Abwehrkräfte des Körpers. Jede Kontamination gelangt direkt in den Patienten. Die Aufsichtsbehörden wissen das, und die Erwartungen spiegeln dieses Risiko wider.
Bei einem Fill-Finish-CDMO beweist die Validierung einer sterilen Linie drei Dinge:
• Die Ausrüstung funktioniert wie vorgesehen.
• Der Prozess ist wiederholbar.
• Die Umgebung bleibt Charge für Charge unter Kontrolle.
Der Validierungsprozess ist kein einzelner Meilenstein. Es handelt sich um ein System, das eine kontinuierliche Geschäftsversorgung fördert.
Schritt 1: Einrichtungs- und Gerätebereitschaft
Bevor das Produkt jemals auf den Markt kommt, muss die Sterillinie selbst qualifiziert werden.
Das beginnt beim Reinraum. Luftströmungsmuster, Druckkaskaden und Partikelkontrolle werden kartiert und getestet. Selbst kleine Totzonen im Luftstrom können zu Kontaminationsfallen werden.
Die Gerätequalifizierung folgt einem strukturierten Weg:
Installationsqualifikation (IQ)
Überprüft, ob die Leitung ordnungsgemäß montiert ist, mit aufgezeichneter Dokumentation, Versorgungseinrichtungen und Layouts.
Betriebliche Qualifikation (OQ)
Fordert die Linie über definierte Betriebsbereiche heraus. Füllgeschwindigkeit, Stopfenplatzierung, Crimpkraft und Alarme werden getestet.
Leistungsqualifizierung (PQ)
Zeigt unter Routinebedingungen eine konstante Leistung, wobei häufig Medienfüllungen anstelle von Produkten verwendet werden.
Erfahrene injizierbare CMOs investieren hier viel, da schwache Gerätedaten später zu langen regulatorischen Verzögerungen führen.
Schritt 2: Medienfüllungen und aseptische Prozesssimulation
Medienfüllungen sind der sichtbarste Teil der Sterilvalidierung. Sie ersetzen das Produkt durch ein Wachstumsmedium und simulieren Worst-Case-Bedingungen.
Zu den wichtigsten Designelementen gehören:
• Maximale Lauflänge.
• Geplante und ungeplante Eingriffe.
• Linienstopps und startet neu.
• Schichtwechsel.
Jede Bedieneraktion ist beabsichtigt. Das Ziel besteht darin, den Prozess einem Stresstest zu unterziehen, und nicht darin, einen perfekten Ablauf zu zeigen.
Wiederholte Erfolge bei allen Medienabfüllungen stärken das Vertrauen, dass der aseptische Prozess das echte Produkt unter Druck schützen kann.
Schritt 3: Umweltüberwachungsstrategie
Sterilqualifikation hängt von der Umweltkontrolle ab.
Überwachungsprogramme verfolgen:
• Lebensfähige und nicht lebensfähige Partikel.
• Oberflächenkontamination.
• Leistung der Personalkleidung.
Trends sind wichtiger als einzelne Ergebnisse. Ein Abfüll-CMO mit strenger Sterilitätssicherung beobachtet Datenmuster genau und reagiert frühzeitig, wenn Abweichungen auftreten.
Regulierungsbehörden erwarten klare Alarm- und Aktionsgrenzen sowie dokumentierte Untersuchungen, wenn Abweichungen auftreten.
Schritt 4: Personalqualifizierung und -schulung
Menschen stellen nach wie vor das größte Kontaminationsrisiko bei der aseptischen Verarbeitung dar.
Bediener müssen sich qualifizieren für:
• Gowning-Verfahren.
• Aseptische Techniken.
• Linienspezifische Eingriffe.
Eine Neuqualifizierung ist erforderlich Routine, nicht optional. Führende injizierbare CDMOs betrachten Schulungen als lebendiges System, das nach Abweichungen, Audits oder Prozessänderungen aktualisiert wird.
Schritt 5: Prozessvalidierung mit Produkt
Sobald sich die sterile Linie mit den Medien bewährt hat, beginnt die Produktvalidierung.
Die Prozessvalidierung umfasst typischerweise:
• Drei aufeinanderfolgende Chargen im kommerziellen Maßstab.
• Definierte kritische Prozessparameter.
• Inprozesskontrollen und Akzeptanzkriterien.
Füllgewichtsgenauigkeit, Integrität des Behälterverschlusses und Sterilitätsergebnisse werden gemeinsam bewertet. Regulierungsbehörden möchten eine Übereinstimmung zwischen Prozessdesign und tatsächlicher Leistung sehen.
Einblicke in die reale Welt aus der Praxis
Ein europäischer injizierbarer CDMO, der ein Onkologieprodukt der Phase III unterstützt, hatte während der Validierung wiederholt Probleme mit der falschen Platzierung von Stopfen. Anstatt überstürzt Korrekturmaßnahmen einzuleiten, unterbrach das Team die Validierung, ordnete den Luftstrom in der Nähe der Stopfenschale neu zu und passte die Liniengeschwindigkeit an. Die Lösung verzögerte die Fristen um Wochen, verhinderte jedoch einen möglichen Rückruf nach der Genehmigung.
Diese Entscheidung ersparte jahrelange nachgelagerte Risiken.
Was Sponsoren von einem Fill-Finish-CDMO verlangen sollten
Die Sterilitätsqualifikation variiert stark zwischen den Anbietern. Sponsoren profitieren davon, wenn sie direkte Fragen stellen:
• Wie oft werden Medienfüllungen wiederholt?
• Wie werden Worst-Case-Interventionen definiert?
• Was löst eine Revalidierung aus?
• Wie entwickeln sich Umweltdaten im Laufe der Zeit?
Klare Antworten signalisieren Reife. Vage Hinweise signalisieren Risiko.
Warum die Validierungsstrategie langfristig wichtig ist
Die Validierung steriler Linien beeinflusst:
• Inspektionsergebnisse.
• Versorgungszuverlässigkeit.
• Skalierungserfolg.
• Lebenszyklus Änderungen.
Ein robuster Ansatz reduziert Überraschungen bei Audits und unterstützt einen reibungsloseren Technologietransfer, wenn die Produkte wachsen.
Sterilvalidierung definiert Fertigungsexzellenz
Die Validierung steriler Leitungen ist keine Checkliste. Es handelt sich um eine Disziplin, die auf Erfahrung, Daten und kontrollierter Ausführung basiert. CDMOs mit starkem Fill-Finish betrachten die Qualifikation als Kernkompetenz und nicht als regulatorische Hürde. Durch die Kenntnis dieser Unterscheidung nutzen Sponsoren klügere Partner und schützen ihre Produkte, bevor sie in die Hände von Patienten fallen.
Plattformen wie das MAI CDMO Network helfen Teams dabei, Herstellungspartner mit der richtigen sterilen Fachkenntnis, Validierungstiefe und Betriebsreife für Injektionsprogramme zu finden, die sich einen Ausfall nicht leisten können.